Органика
Программируемая региодивергентная фотоциклизация ациклических 1,5-диенов открывает доступ к жёстким бициклическим архитектурам
Контроль региоселективности радикальных циклизаций остаётся серьёзной задачей синтетической химии и мешает эффективной сборке напряжённых жёстких бициклических каркасов из простых ациклических предшественников. Авторы показывают, что внутримолекулярное [2+2]-фотоциклоприсоединение aza-1,5-диенов под действием видимого света позволяет преодолеть классическое «правило пяти», управляющее селективностью радикальных циклизаций: настройкой электронных свойств легко снимаемого заместителя при азоте амида удаётся перенаправить циклизацию с кинетически выгодного пути 5-exo-trig на редкий 6-endo-trig.
В результате близкие по строению субстраты можно селективно направлять к образованию либо мостиковых бицикло[2.1.1], либо практически неизученных конденсированных бицикло[2.2.0] архитектур — обе допускают богатую последующую дериатизацию. Обширное вычислительное исследование этой трансформации показало, как сложное взаимодействие электронных эффектов контролирует региоселективность реакции. В целом работа устанавливает программируемую светоиндуцированную стратегию циклизации, позволяющую точно и селективно строить различные бициклические каркасы в рамках единой реакционной парадигмы.
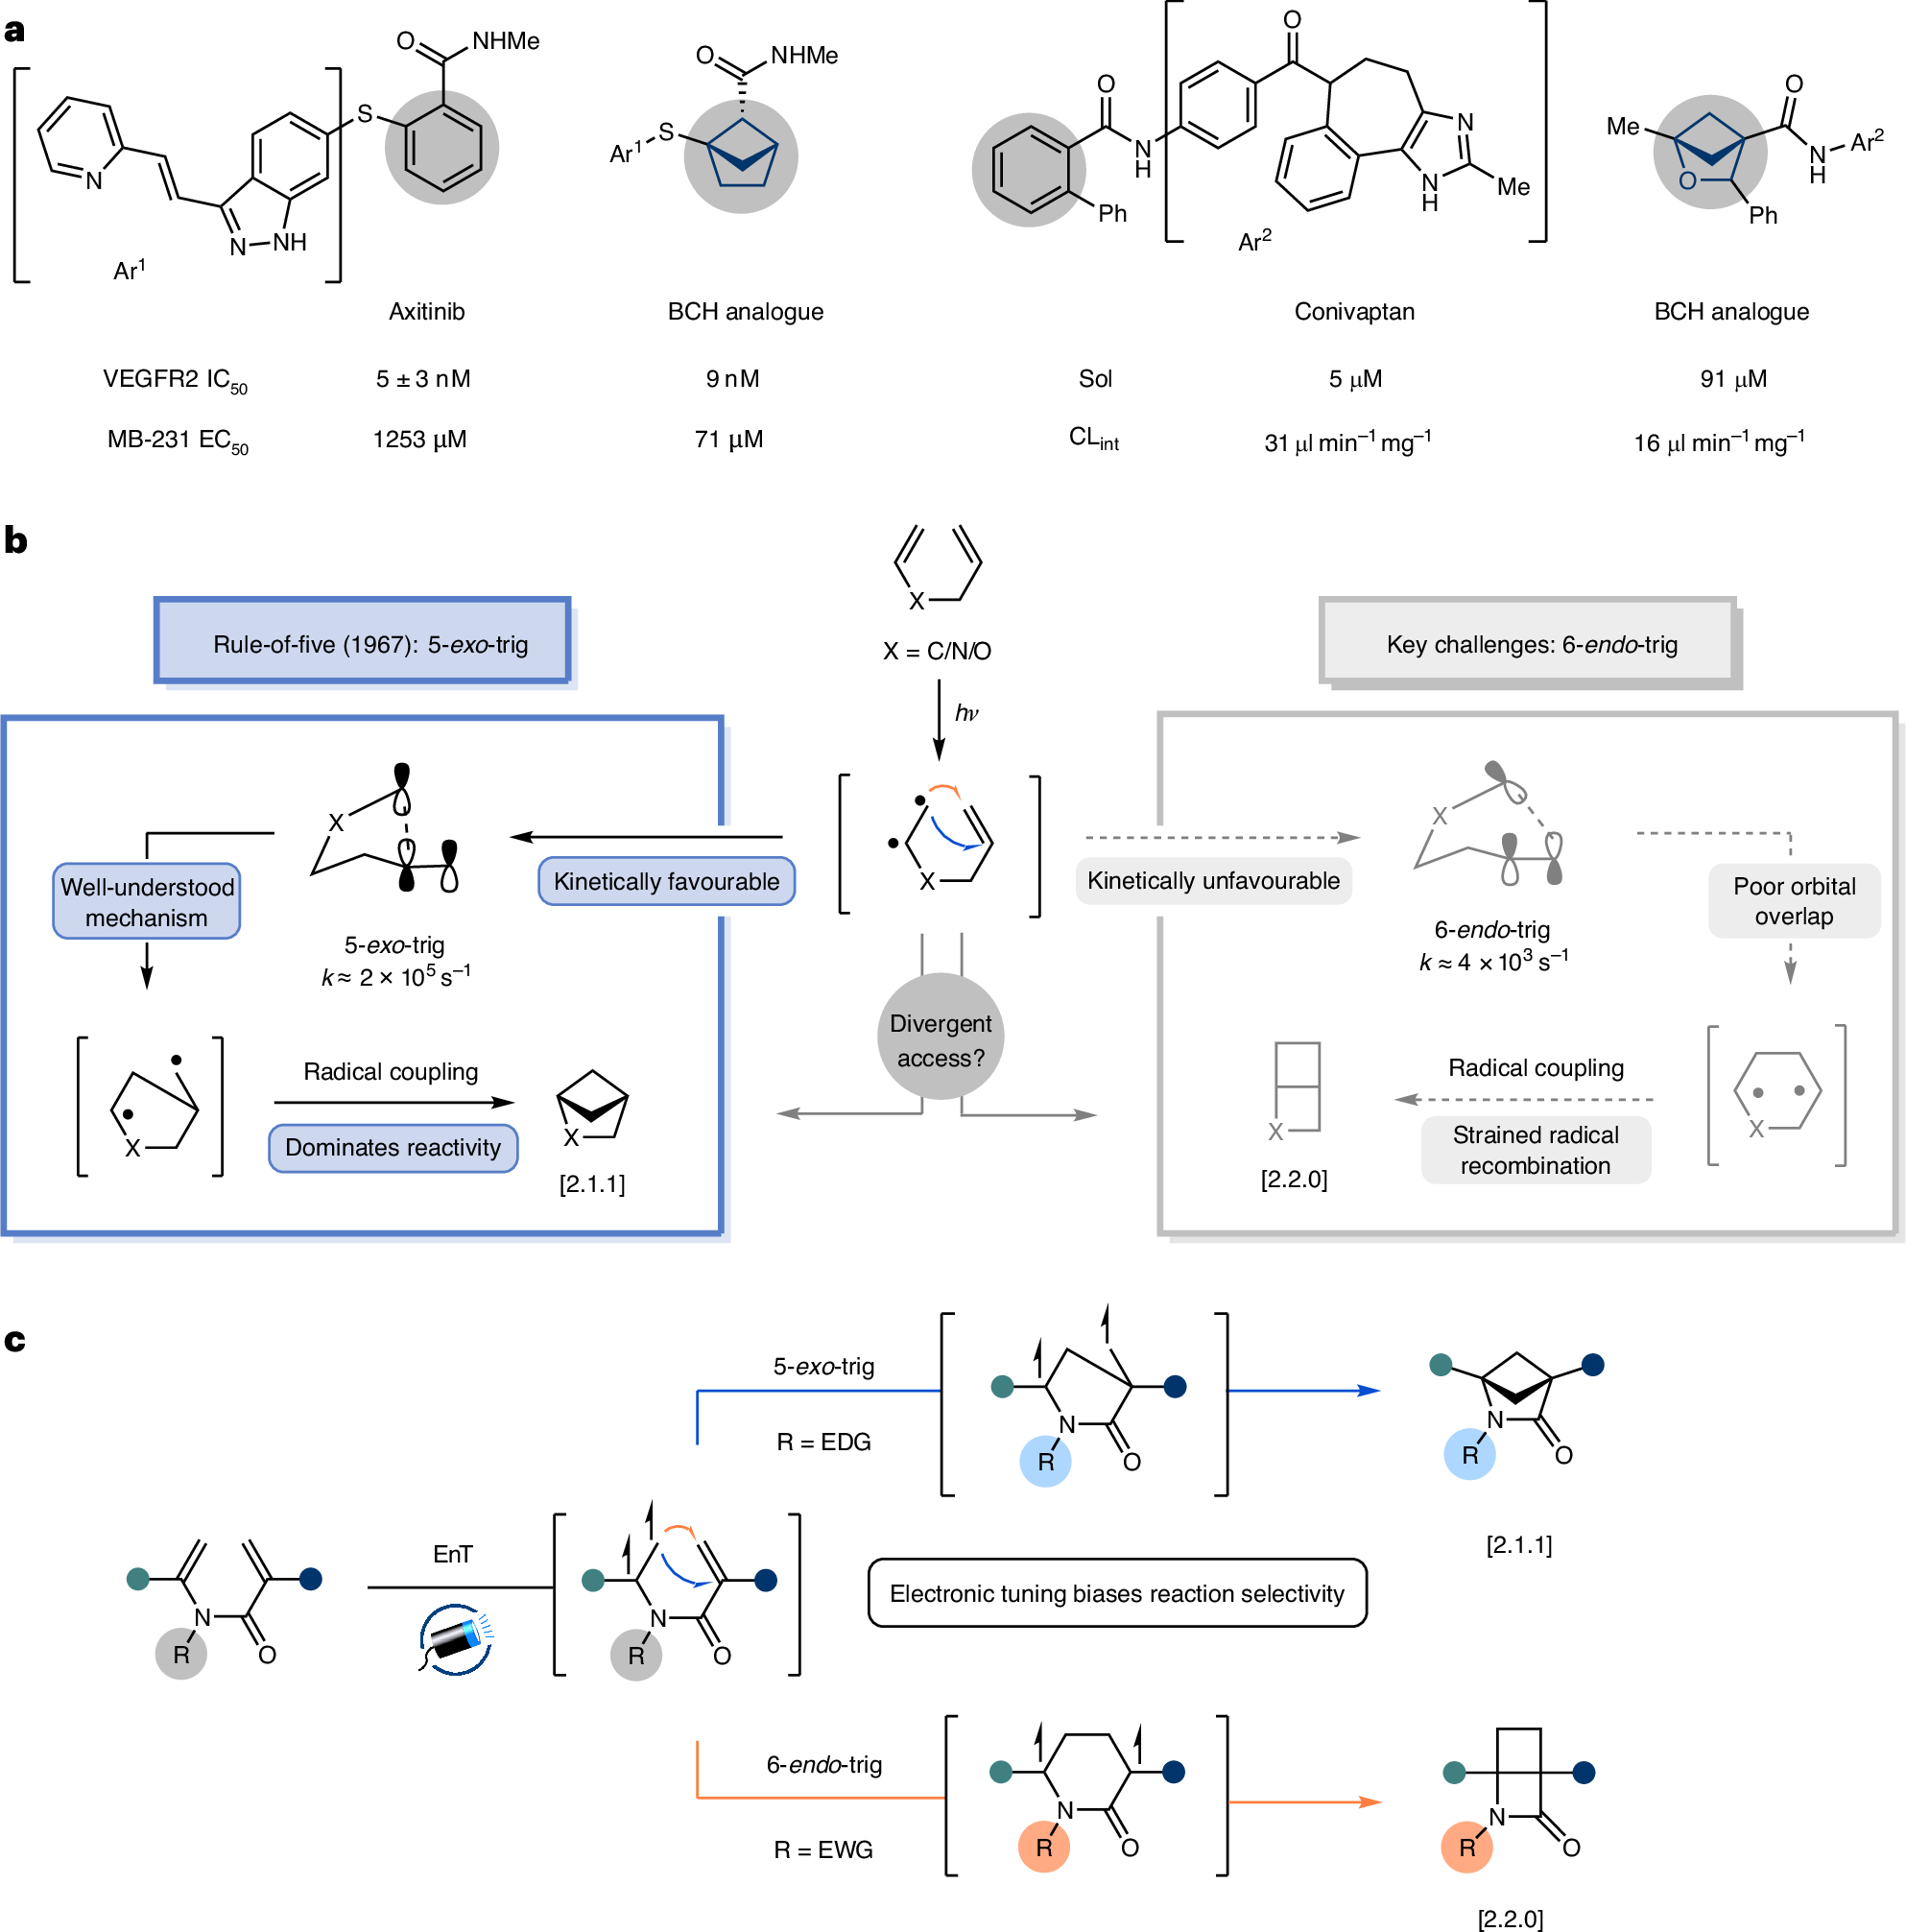
Со времён открытия бензола более 200 лет назад фармацевтический ландшафт был подчинён ароматическим кольцам, однако всё очевиднее становится успех более сложных трёхмерных каркасов, точнее воспроизводящих устройство биологических мишеней. Это создало острую потребность в новых архитектурах — прежде всего жёстких, насыщенных и метаболически устойчивых циклических системах, способных избегать ферментативной деградации. Жёсткие трёхмерные каркасы с чётко заданными выходными векторами могут не только повышать специфичность связывания за счёт снижения энтропийных потерь, но и улучшать растворимость, снижать вне-мишеневые эффекты и улучшать фармакокинетику. Всё больше данных свидетельствует, что жёсткие фрагменты вроде бицикло[2.1.1]гексана (BCH) действуют как эффективные биоизостеры замещённых бензольных колец, нередко существенно улучшая физико-химический и биологический профиль. Так, описанные BCH-аналоги акситиниба и кониваптана демонстрируют повышенную растворимость, возросшую метаболическую стабильность и сохранённую или улучшенную активность, что подчёркивает привилегированный характер этого жёсткого насыщенного каркаса (рис. 1a).
Несмотря на эти преимущества, синтетическая недоступность BCH и родственных каркасов сдерживала их внедрение в поиск лекарств. Существующие стратегии обычно опираются на функционализацию со снятием напряжения готовых каркасов — бицикло[1.1.0]бутана, [1.1.1]пропеллана или [3.1.1]пропеллана. Такие подходы эффективны, но изначально ограничивают доступные паттерны замещения и тем самым возможности поздней диверсификации. Гораздо более мощной парадигмой был бы выход из единого модульного ациклического предшественника, который через тонкие изменения позволял бы селективно получать разные жёсткие каркасы.
Фотохимия ациклических 1,5-диенов представляет подходящую платформу для такого дивергентного синтеза; ранее она использовалась для создания карбоциклических и, позднее, азациклических каркасов с остовом [2.1.1]. В этих случаях образуются исключительно мостиковые [2.1.1]-продукты, поскольку согласно установленному «правилу пяти» 5-exo-trig циклизация доминирует над альтернативной 6-endo-trig (или 4-exo-trig), которая вела бы к конденсированным [2.2.0]-продуктам (рис. 1b). Причина — заметно невыгодное орбитальное выравнивание 6-endo-trig пути, делающее его более чем в 50 раз медленнее конкурирующего 5-exo-trig замыкания. Кроме того, даже если бы 6-endo циклизация произошла, последующей рекомбинации 1,4-бирадикала пришлось бы преодолеть значительное трансаннулярное напряжение и сжатие мостиковых атомов, так что стадия образования C–C-связи к каркасу [2.2.0] столь же невыгодна. Схожее предпочтение замыкания наблюдается и в родственных 1,6-диеновых системах, где 5-exo-trig циклизации кинетически выгоднее 6-exo-trig и обычно дают конденсированные каркасы [3.2.0]. Тем не менее авторы ранее показали, что для оксимов гекс-5-еналя этот внутренний 5-exo-trig уклон можно преодолеть и получить мостиковые бициклические архитектуры [3.1.1]. Однако переключение 5-exo-trig циклизации на куда менее благоприятный путь 6-endo-trig встречается крайне редко, что подчёркивает сложность механистической задачи нарушения «правила пяти» для 1,5-диенов.
В результате доступ к каркасам [2.2.0] из простых 1,5-диенов считался фактически недостижимым, хотя это сильно напряжённый и жёсткий остов потенциальной фармакологической ценности. Единственная описанная синтетическая стратегия к aza-[2.2.0]-циклам опирается на индуцированную ультрафиолетом 4π-электроциклизацию — трансформацию, жёстко ограниченную по доступным паттернам замещения. Поэтому стратегия, позволяющая контролируемо и селективно строить из ациклических 1,5-диенов либо «нарушающий правило» каркас [2.2.0], либо «подчиняющийся правилу» [2.1.1], имела бы значительную ценность для синтетической методологии, однако до сих пор такая возможность реализована не была.
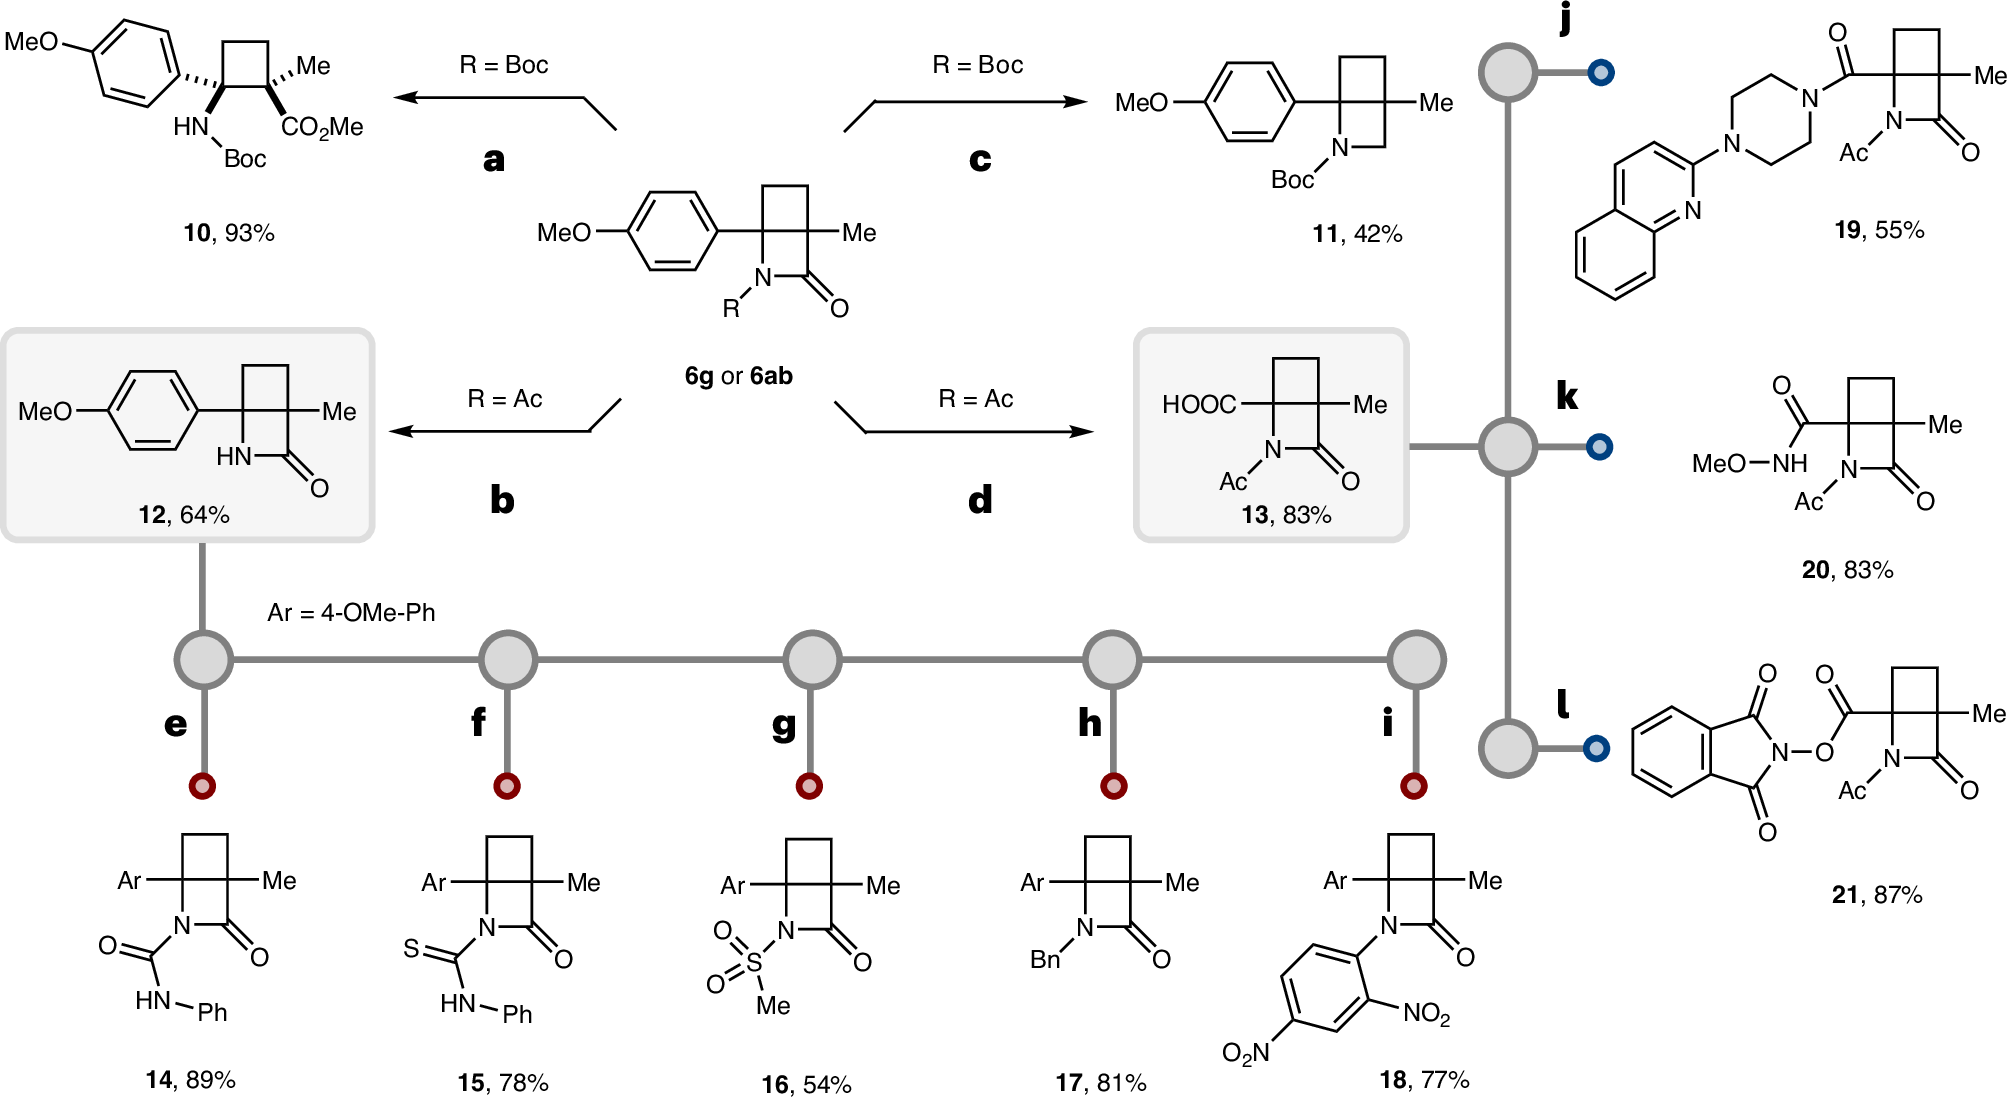
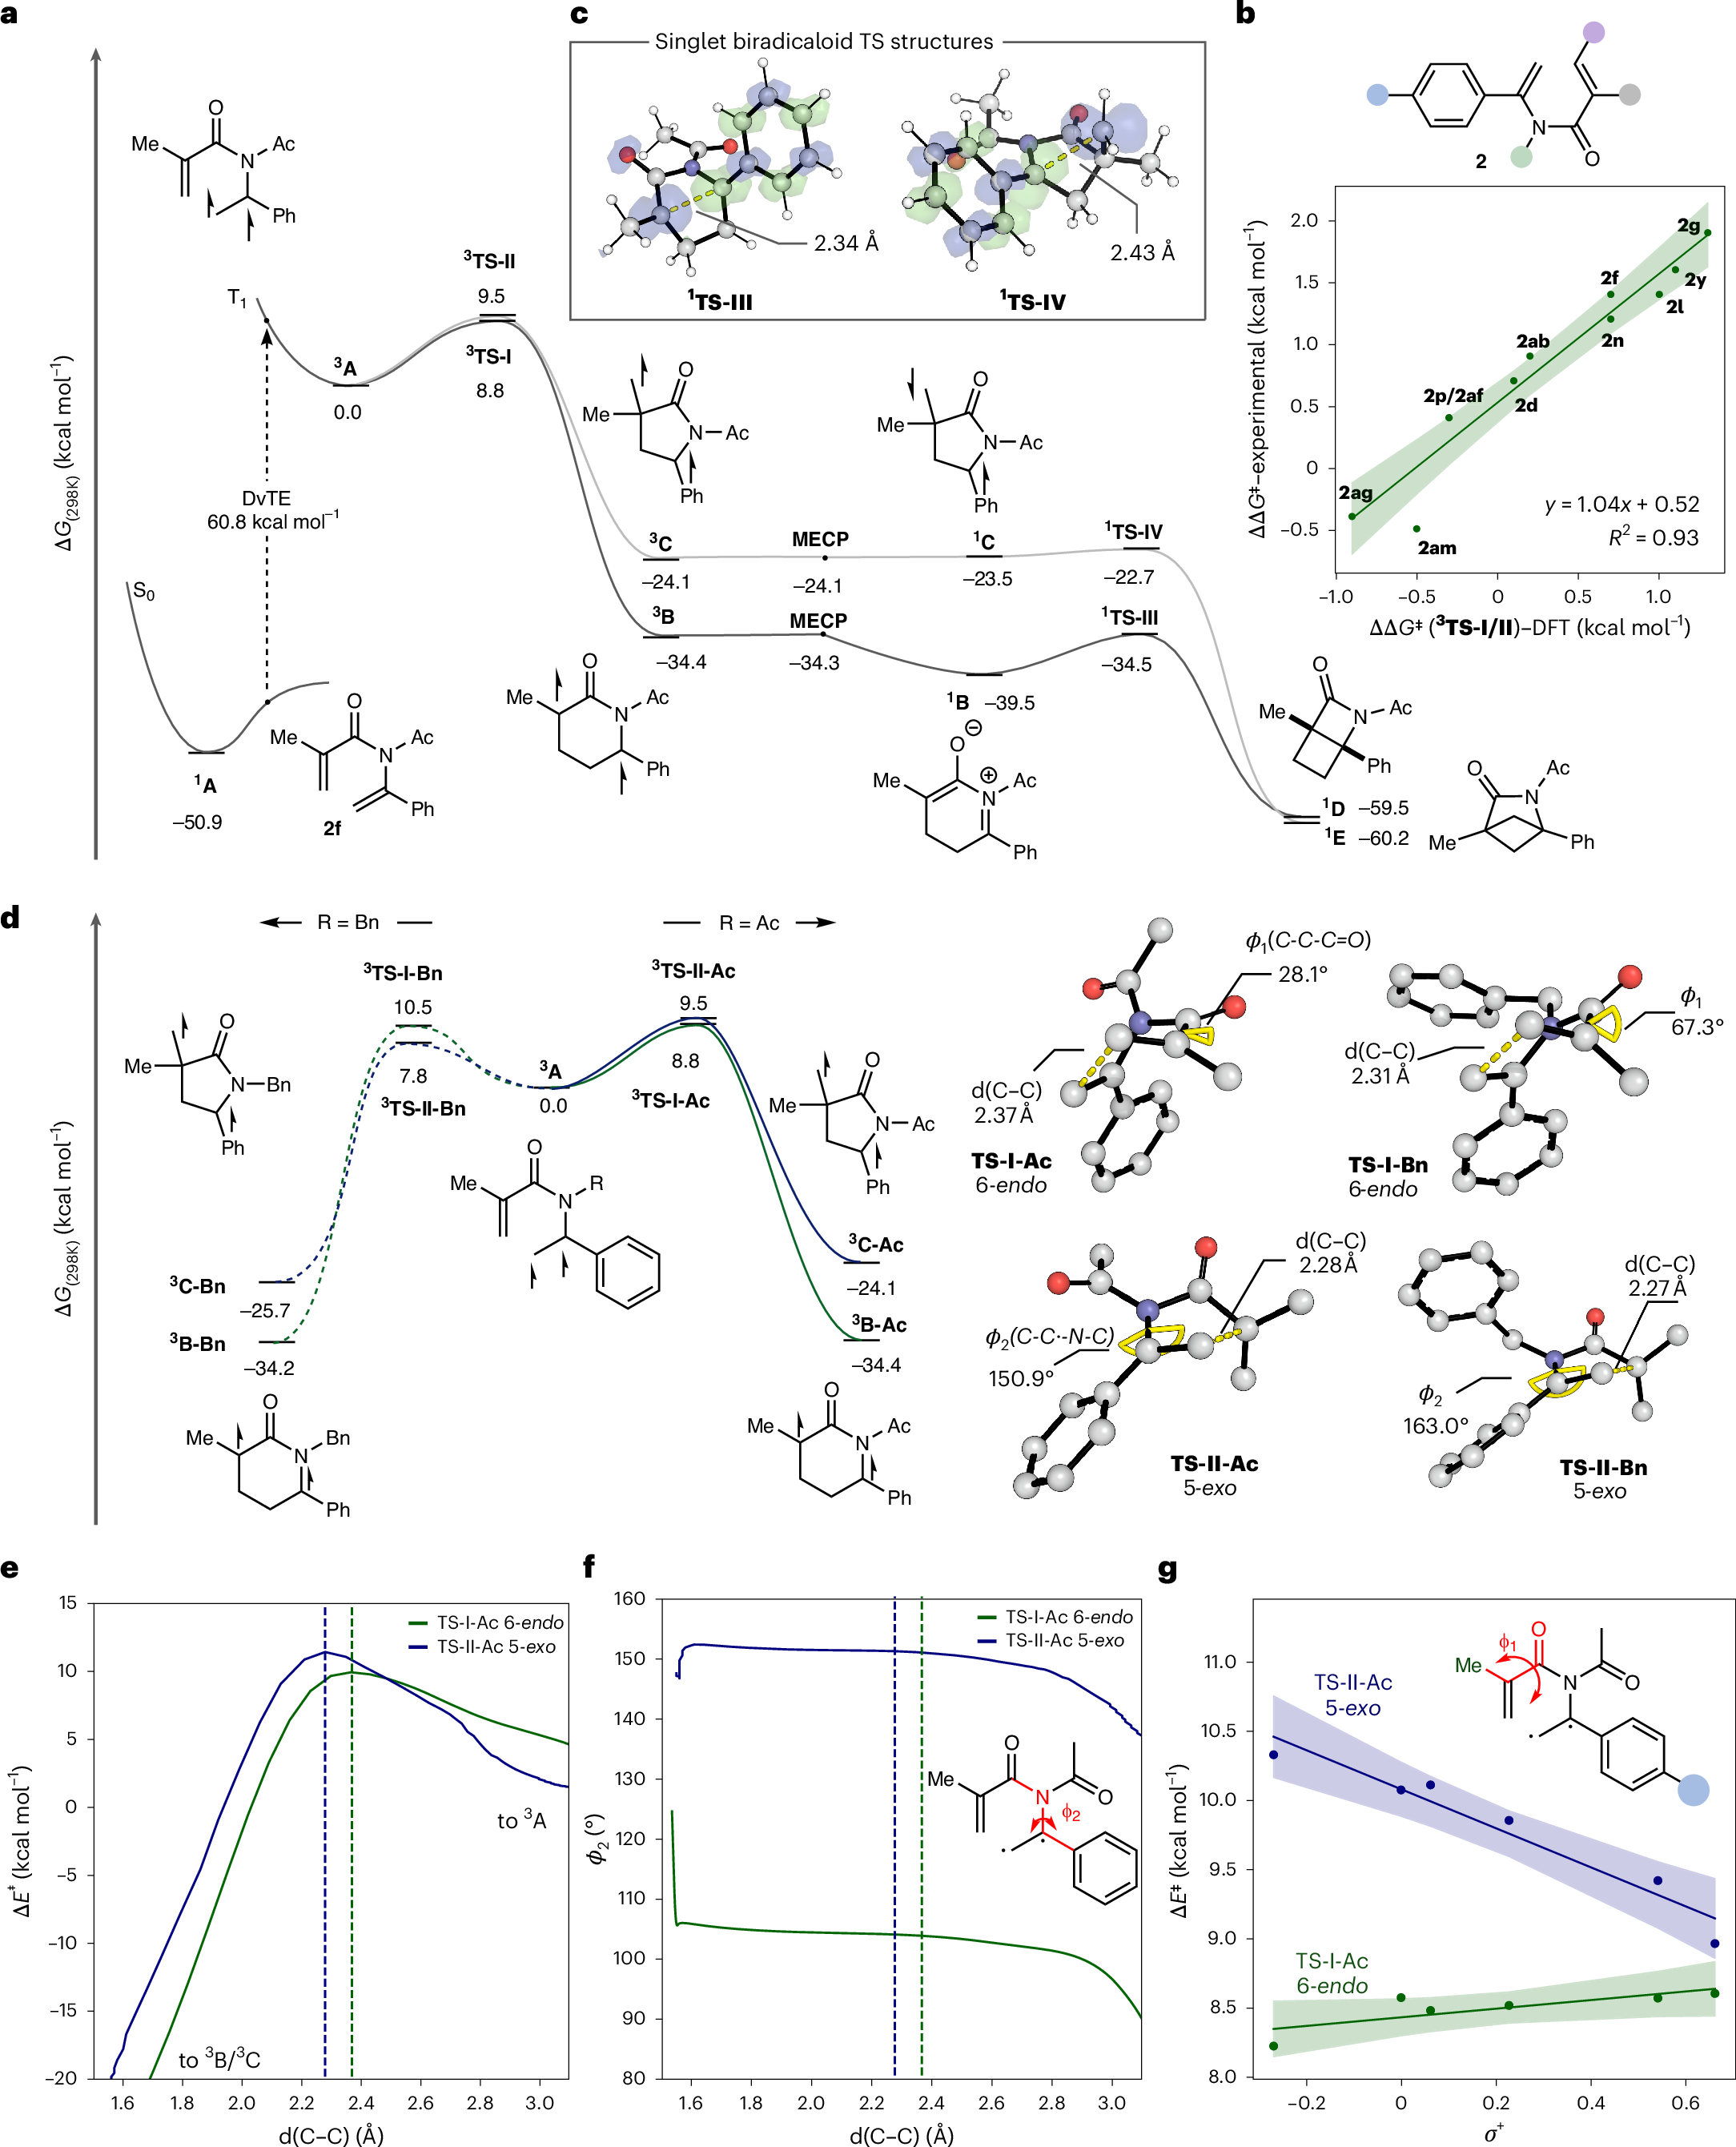
В настоящей работе авторы сообщают, что точной электронной настройкой атома азота в классе амид-связанных 1,5-диеновых предшественников удаётся перенаправить реакционную способность с классически выгодного пути 5-exo-trig на редко наблюдаемый 6-endo-trig, нарушая парадигму «правила пяти» (рис. 1c). Через практически общий интермедиат можно селективно получать либо мостиковый [2.1.1], либо конденсированный [2.2.0] скелет, что даёт синтетикам единую методологию для генерации структурно разнообразных строительных блоков. Жёсткая трёхмерная β-лактамоподобная архитектура этих продуктов и их способность к водородному связыванию подчёркивают потенциал для биологических применений, а богатая последующая химия этих каркасов дополнительно свидетельствует об их синтетической полезности при построении структурно сложных молекул.
Дизайн реакции опирался на гипотезу, что амид-связанный 1,5-диен может смещать начальное радикальное присоединение к β-положению α,β-ненасыщенного амида за счёт совпадения полярности, открывая доступ к обычно невыгодному 6-endo пути. Поэтому N-алкилированный субстрат 1a (R = n-метоксибензил) подвергли действию фотокатализатора [Ir(dF[CF3]ppy)2(dtbbpy)]PF6 (1 мол.%) при облучении 427 нм в ацетонитриле. В этих условиях доминировало образование [2.1.1]-продукта 3a по пути 5-exo-trig (рис. 2a). Тем не менее обнадёживало обнаружение нестабильного побочного продукта — 3,4-дигидро-2-пиридона 4a (соотношение 0,73:0,27), который, предположительно, образуется через начальное 6-endo замыкание. Однако неспособность интермедиата 6-endo радикального присоединения пройти нужную рекомбинацию до целевого [2.2.0]-продукта демонстрирует трудности синтеза таких каркасов.
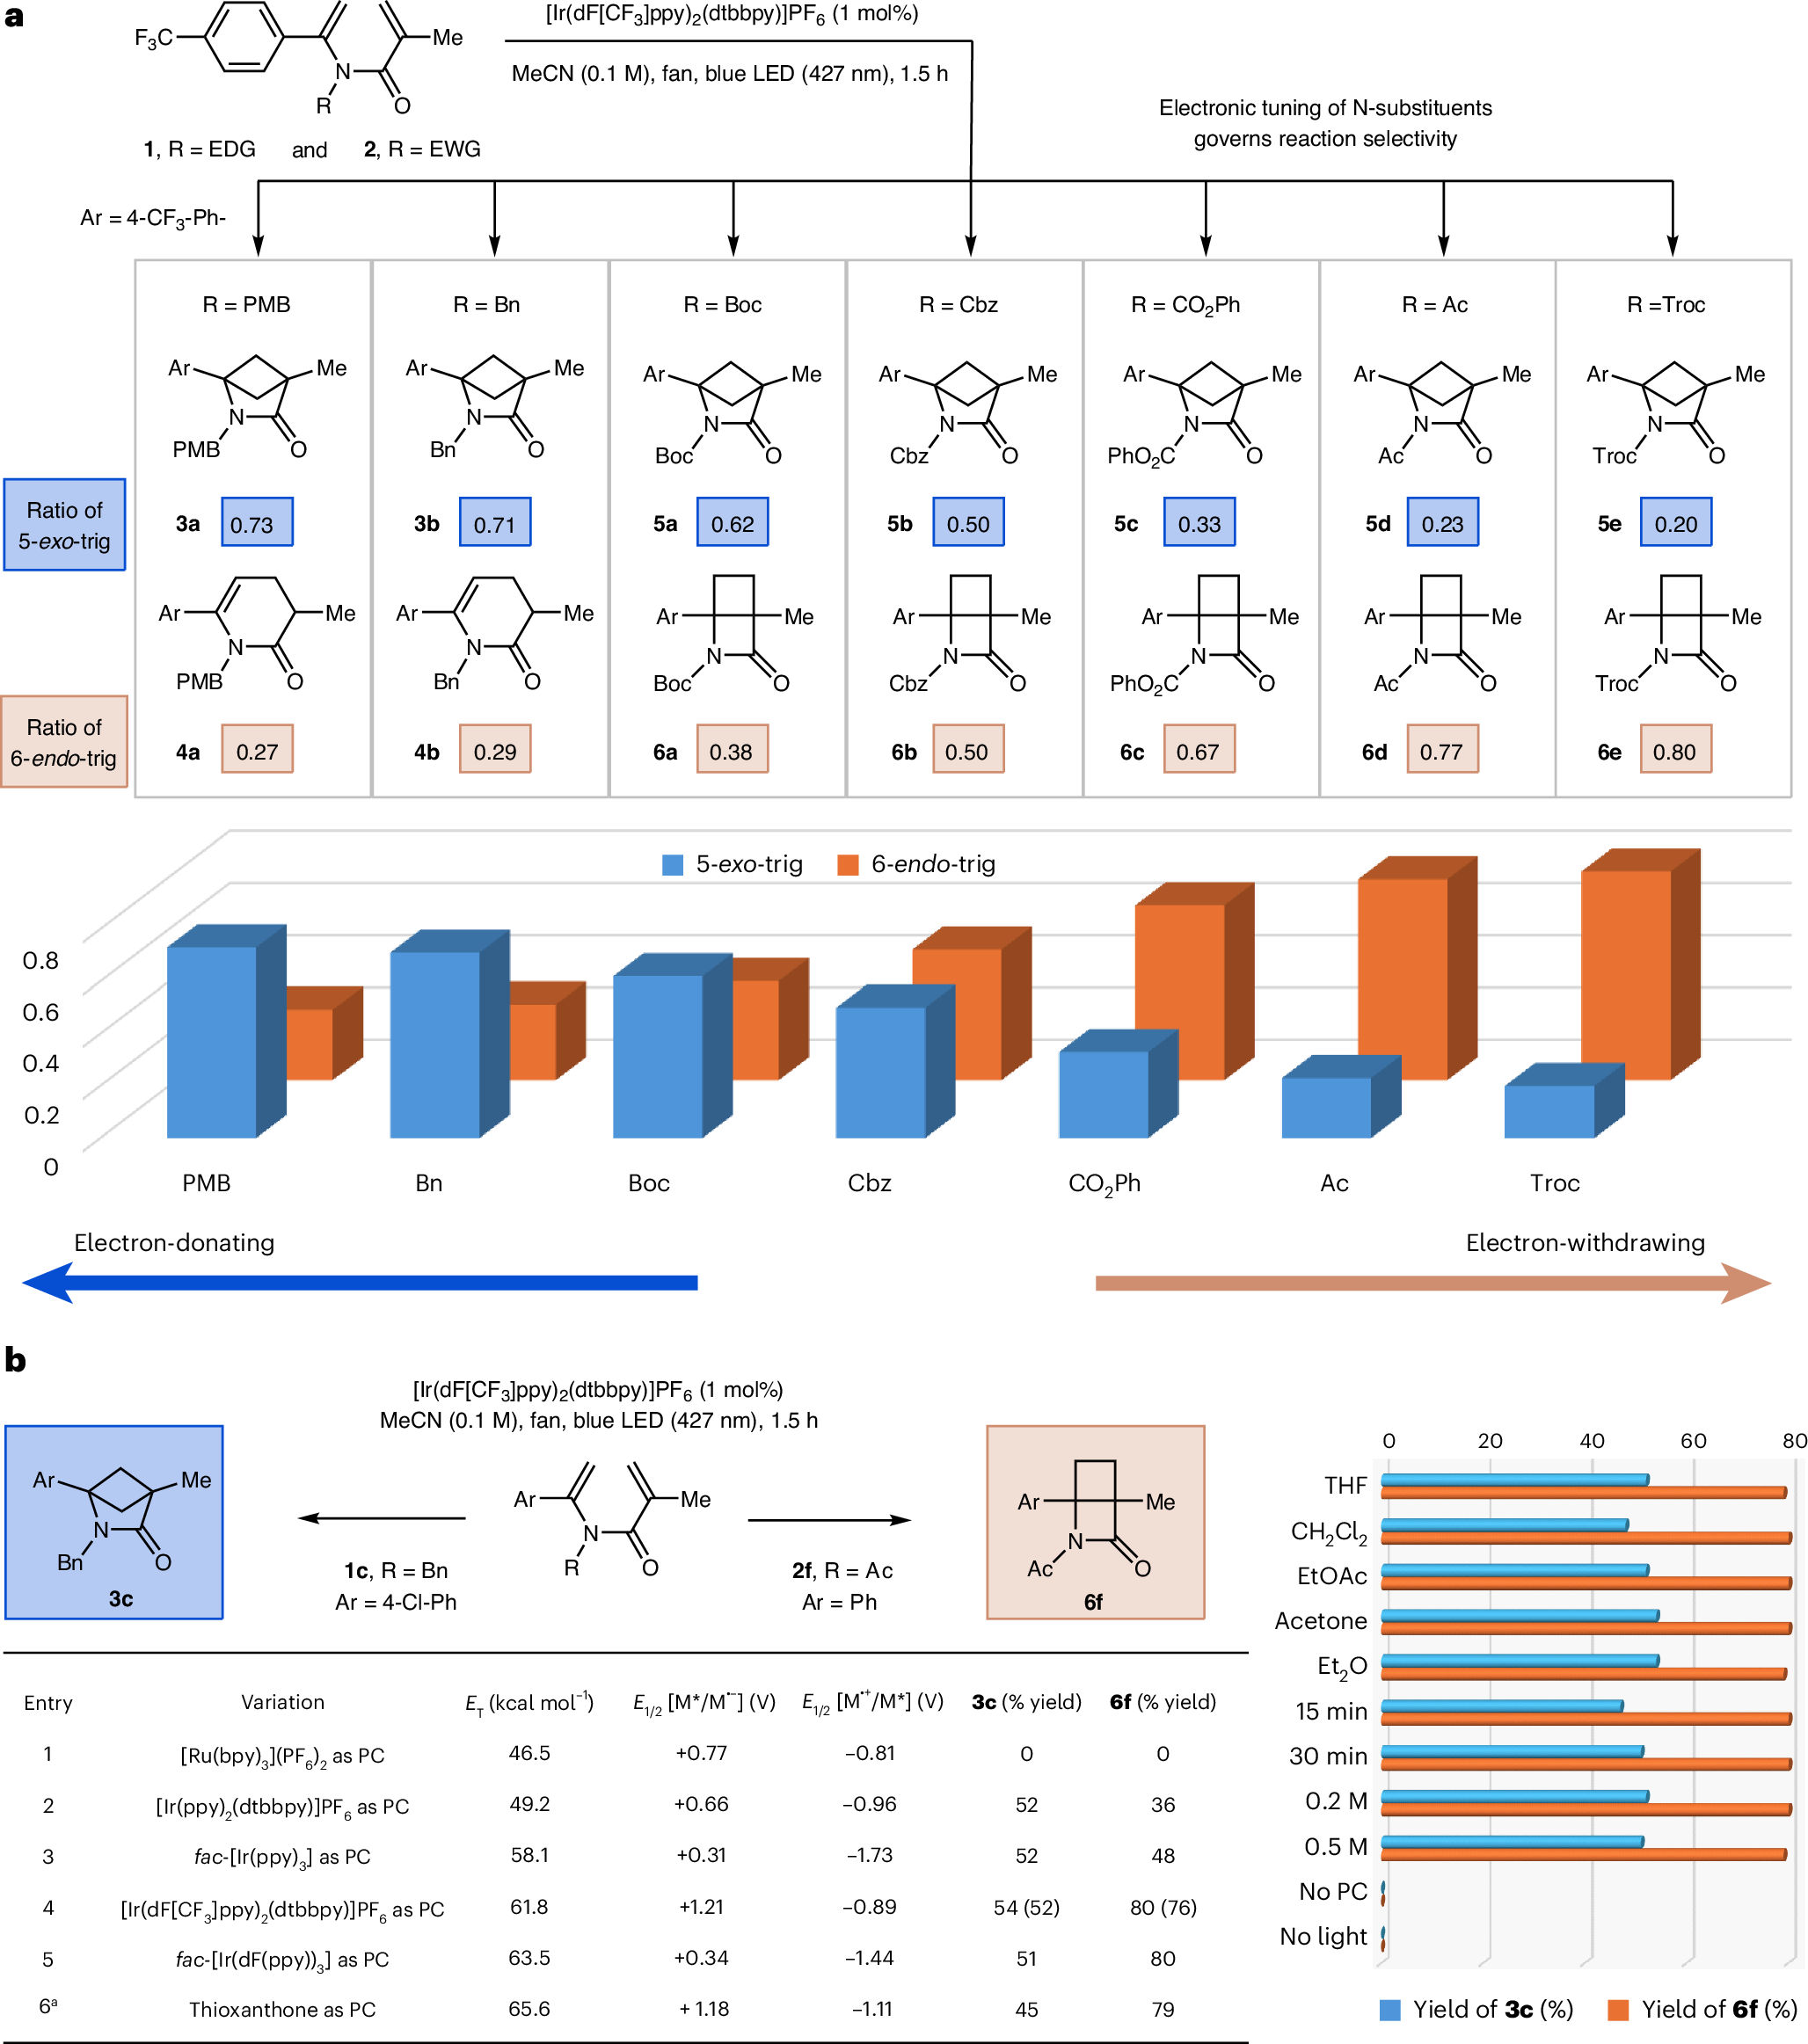
Чтобы проверить влияние заместителя при азоте на исход циклизации, авторы синтезировали серию амид-связанных 1,5-диенов с различными электронными свойствами (1a–b и 2a–e). Было обнаружено, что по мере роста электроноакцепторной способности заместителя селективность реакции полностью переключается с 5-exo-trig в пользу пути 6-endo-trig (рис. 2a, ряд PMB → Bn → Boc → Cbz → CO2Ph → Ac → Troc). Что ещё важнее, после ацилирования азотного звена радикальная рекомбинация в конденсированную 4,4-систему становится осуществимой, и редко наблюдаемый каркас [2.2.0] удаётся получить как основной продукт (механистическое обсуждение см. ниже). Эта совершенно неожиданная закономерность селективности ясно показывает, что тонкая настройка электронных свойств заместителя при азоте даёт точный контроль над путём реакции и позволяет селективно строить различные бициклические архитектуры.
Далее авторы детальнее исследовали условия реакции — как для более глубокого понимания этой необычной системы, так и для поиска единого протокола, дающего как [2.1.1]-, так и [2.2.0]-продукты при разумном выборе субстрата. Прежде всего изучили влияние фотокатализатора: выходы продуктов 3c и 6f тесно коррелировали с триплетной энергией сенсибилизатора, но не зависели от редокс-потенциалов, что поддерживает механизм переноса энергии (EnT), а не фотредокс-механизм (рис. 2b, слева). Кроме того, как N–Bn-, так и N–Ac-системы слабо зависят от полярности растворителя, что согласуется с нейтральным EnT-процессом, а не с механизмом с разделением зарядов (рис. 2b, справа). Это утверждение дополнительно подтверждено УФ-видимыми спектрами поглощения и данными циклической вольтамперометрии, совместно исключающими прямое возбуждение субстрата и редокс-пути, доступные возбуждённому фотокатализатору, а также опытами по гашению триплетных состояний, где в присутствии 2,5-диметил-2,4-гексадиена выходы продуктов заметно снижались (раздел 3 Дополнительной информации). Как и ожидалось, без фотокатализатора и света реакция не шла: оба компонента необходимы. Исследование времени реакции показало, что трансформация завершается за 15–30 минут, а выход практически не зависит от концентрации. В совокупности эти наблюдения подчёркивают внутреннюю устойчивость реакции, эффективно идущей в широком диапазоне растворителей, времён и концентраций без потери эффективности. Тем не менее для единообразия условий на субстратах с разной растворимостью во всех последующих исследованиях приняли концентрацию 0,1 М и время облучения 1,5 часа.
Опираясь на открытие программируемой региодивергенции циклизации, авторы изучили объём субстратов для обоих путей. Для получения каркаса [2.1.1] использовали серию N–Bn 1,5-диенов в стандартных условиях (таблица 1). Разнообразные C-2 арилзамещённые предшественники — с электронно-богатыми, электронно-нейтральными и электронно-дефицитными аренами (3b–3i) — легко превращались в целевые мостиковые продукты. Наличие сопряжённой системы в положении C-2 необходимо для протекания циклоприсоединения, поскольку она обеспечивает хромофор, способный осуществлять перенос энергии на субстрат. Показательно, что выход каркаса [2.1.1] коррелировал с электронной природой арильного заместителя: субстраты с электронно-дефицитными арильными группами (3b–3e) в целом давали [2.1.1]-продукт с более высокими выходами, чем носители электронно-богатых арильных заместителей (3h и 3i). Поскольку внутренне нестабильный шестичленный интермедиат (4), возникающий по 6-endo пути (для N-алкильных субстратов; рис. 2a), обычно наблюдался как минорный компонент реакции, авторы предполагают, что снижение выхода [2.1.1]-продукта, вероятно, отражает сдвиг селективности путей, вызванный изменением электроники C-2. А именно: электронно-дефицитные арильные заместители благоприятствуют 5-exo-trig циклизации, а электронно-богатые арильные группы способствуют 6-endo-trig замыканию. Что касается заместителя при азоте, n-метоксибензильная (3a) и n-метоксифенильная (3j) группы переносились хорошо. Важно, что дебензилирование 3c удалось провести в мягких условиях с получением соответствующего N–H-соединения 3c′. По замещению в положении C-5 была получена серия 5-CF3-BCH аналогов.